Ver categorias
Explorar
Fiverr Pro
Português
$
USD
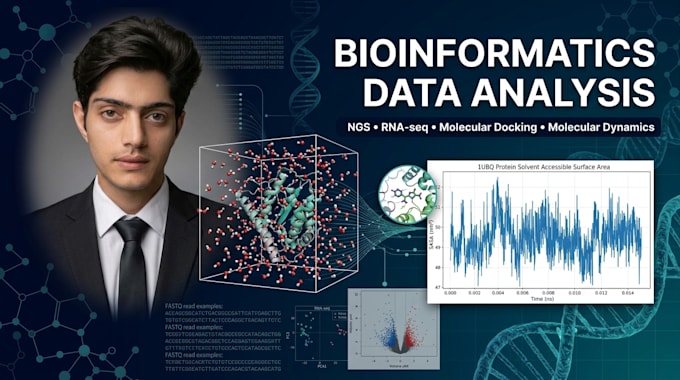
Analista de Bioinformática RNA Seq, Docking Molecular e Simulações MD
Bem-vindo aos Serviços Profissionais de Docking Molecular & Simulação MD
Você está procurando por biologia estrutural rigorosa, de nível para publicação, e modelagem computacional para seu projeto de pesquisa? Eu me especializo em docking de proteínas com ligantes e simulações de dinâmica molecular (MD) de átomo completo usando ferramentas padrão da indústria.
Serviços Oferecidos
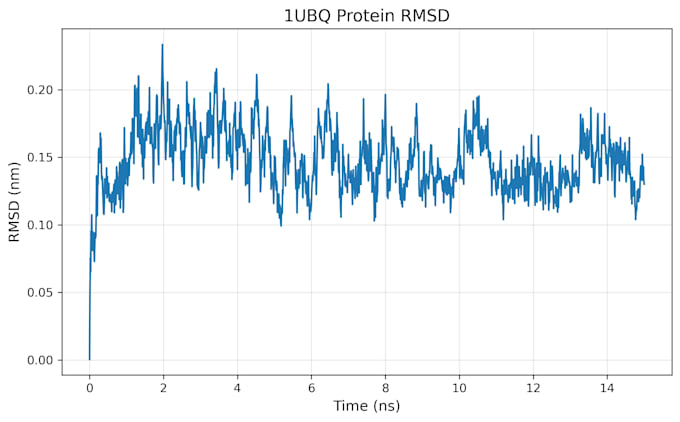
Simulação de Dinâmica Molecular (GROMACS):
Entregáveis Prontos para Publicação:
Tecnologia:
Excel
•
Planilhas Google
•
Python
•
RStudio
•
Zapier
•
Powershell
Tradução automática
Quais formatos de arquivo ou detalhes preciso fornecer?
Por favor, forneça o ID PDB ou o arquivo .pdb do seu alvo proteico, junto com a string SMILES, SDF ou arquivo PDB para seu(s) ligante(s).
Vou receber os arquivos de trajetória brutos do GROMACS?
Sim! Nos pacotes Padrão e Premium, todos os arquivos de topologia, parâmetros e trajetória (.xtc, .tpr, .edr) são entregues junto com o relatório final.
Quais campos de força você usa para as simulações de MD no GROMACS?
Eu uso principalmente os campos de força CHARMM36 ou AMBER (por exemplo, ff99SB / ff14SB) para proteínas, junto com CGenFF ou AnteChamber/GAFF para geração de topologia de ligantes.
E se minha estrutura de proteína tiver loops ou resíduos faltantes?
Realizo limpeza da estrutura, corrijo cadeias laterais faltantes e modelagem de loops ausentes usando ferramentas como MODELLER ou Swiss-Model antes de executar minimização de energia e docking.